
Fondamenti quantitativi della chimica
Prima di iniziare: come ragiona la chimica quantitativa
La chimica studia la materia su due piani contemporaneamente. Sul piano macroscopico osserviamo masse, volumi, colori, temperature e trasformazioni; sul piano microscopico interpretiamo ciò che accade attraverso atomi, molecole e ioni. Il compito dei calcoli chimici è collegare questi due livelli. Non possiamo contare direttamente le singole particelle, ma possiamo pesare un campione: la mole e la massa molare rendono possibile il passaggio dalla massa misurata al numero di entità.
Prima di svolgere un esercizio occorre distinguere tre domande: che cosa sta reagendo?, in quale rapporto? e quanto prodotto si può ottenere?. La formula chimica identifica la composizione della sostanza; l’equazione bilanciata descrive invece il rapporto numerico tra le specie. I coefficienti stechiometrici non sono masse e non si possono modificare gli indici nelle formule per bilanciare una reazione, perché cambieremmo l’identità dei composti.
Il percorso corretto è sempre: scrivere e bilanciare la reazione, convertire i dati in moli, applicare il rapporto stechiometrico e infine tornare all’unità richiesta. Quando sono presenti più reagenti, si determina separatamente quanto prodotto potrebbe generare ciascuno: quello che ne produce meno è il reagente limitante. Questo metodo, più lento di una proporzione improvvisata, evita gli errori concettuali più comuni.
La chimica descrive la materia attraverso modelli microscopici e relazioni quantitative. Una trasformazione chimica conserva gli atomi e, in un sistema chiuso, conserva la massa.
1.1 Materia, atomi, elementi e simboli
Un elemento è identificato dal numero atomico Z. I simboli chimici rappresentano elementi e atomi; le formule indicano quali elementi sono presenti e in quale rapporto.
1.2 Coefficienti stechiometrici e bilanciamento
I coefficienti bilanciano il numero di atomi e definiscono i rapporti molari. Gli indici di formula non vanno modificati durante il bilanciamento.
1.3 Leggi quantitative
Lavoisier formulò la conservazione della massa; Proust le proporzioni definite; Dalton le proporzioni multiple; Gay-Lussac mostrò rapporti volumetrici semplici nelle reazioni tra gas.
1.4 Masse atomiche, nuclidi e isotopi
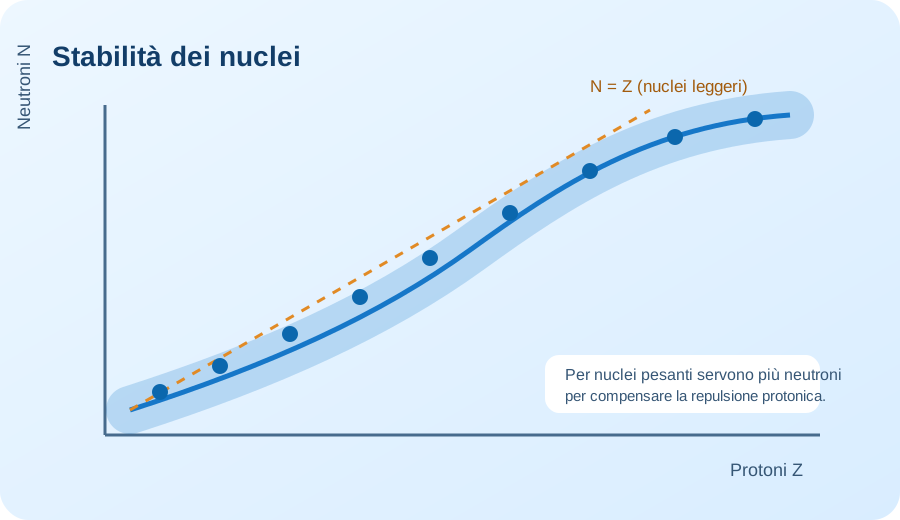
Il numero di massa A è protoni + neutroni. Isotopi: stesso Z, diverso A. Isobari: stesso A. Isotoni: stesso numero di neutroni.
1.5 Mole, massa molare e Avogadro
Come si legge. n è la quantità di sostanza in mol, m la massa del campione in g e M la massa molare in g·mol⁻¹. Le unità mostrano perché il risultato è in mol: g/(g·mol⁻¹)=mol. La relazione vale per sostanze pure o per la massa effettiva del componente considerato. Esempio: 18,0 g di H₂O, con M=18,0 g·mol⁻¹, corrispondono a 1,00 mol.
Significato delle variabili. N è il numero di entità microscopiche, n le moli e NA=6,02214076×10²³ mol⁻¹ la costante di Avogadro. “Entità” deve essere specificata: atomi, molecole, ioni o unità formula. La formula inversa è n=N/NA. Una mole di O₂ contiene NA molecole ma 2NA atomi di ossigeno.
NA = 6,02214076×10²³ mol⁻¹.
1.6 Quantità che reagiscono, reagente limitante e composizione percentuale
Si convertono le quantità in moli, si applicano i coefficienti stechiometrici e si individua il reagente che produce meno prodotto. La formula empirica si ricava dai rapporti molari minimi tra gli elementi.
Modelli atomici classici
Dalla materia indivisibile alla struttura dell’atomo
La parola “atomo” nasce dall’idea antica di una particella non ulteriormente divisibile, ma la fisica sperimentale ha mostrato che l’atomo possiede una struttura interna. Comprendere i modelli atomici significa seguire il modo in cui nuove osservazioni hanno costretto gli scienziati a correggere i modelli precedenti. Un modello non è una fotografia dell’atomo: è una rappresentazione capace di spiegare dati e prevedere risultati.
Gli esperimenti con i raggi catodici portarono Thomson a identificare l’elettrone e a proporre un atomo complessivamente neutro con carica positiva diffusa. Rutherford verificò questa ipotesi bombardando una sottile lamina metallica con particelle α. Quasi tutte attraversavano la lamina, ma pochissime subivano deviazioni molto grandi: la carica positiva e quasi tutta la massa dovevano quindi essere concentrate in un nucleo piccolissimo, mentre gran parte del volume atomico era spazio vuoto.
Il modello nucleare spiega la diffusione delle particelle, ma non la stabilità dell’atomo: secondo l’elettromagnetismo classico, un elettrone accelerato su un’orbita dovrebbe emettere energia e cadere nel nucleo. Questa difficoltà non è un dettaglio, ma il punto di partenza della teoria quantistica. Nel capitolo bisogna quindi distinguere con cura i fatti sperimentali dalle immagini intuitive usate per rappresentarli.
2.1 Struttura interna dell'atomo
Gli elettroni hanno carica negativa e massa molto piccola; protoni e neutroni formano il nucleo. Gli esperimenti sui raggi catodici e sulla radioattività mostrarono che l'atomo non è indivisibile.
2.2 Thomson e Rutherford
Thomson propose una distribuzione diffusa di carica positiva contenente elettroni. L'esperimento di Rutherford con particelle α dimostrò invece che quasi tutta la massa e la carica positiva sono concentrate in un nucleo piccolissimo, circondato da spazio quasi vuoto.
Radiazione elettromagnetica
Luce e materia: perché gli atomi hanno una firma
La radiazione elettromagnetica trasporta energia nello spazio e può essere descritta sia come onda sia come insieme di fotoni. La descrizione ondulatoria usa lunghezza d’onda, frequenza, ampiezza e velocità; quella corpuscolare diventa indispensabile quando la materia assorbe o emette energia in quantità discrete. Le due descrizioni non si escludono: evidenziano aspetti diversi dello stesso fenomeno.
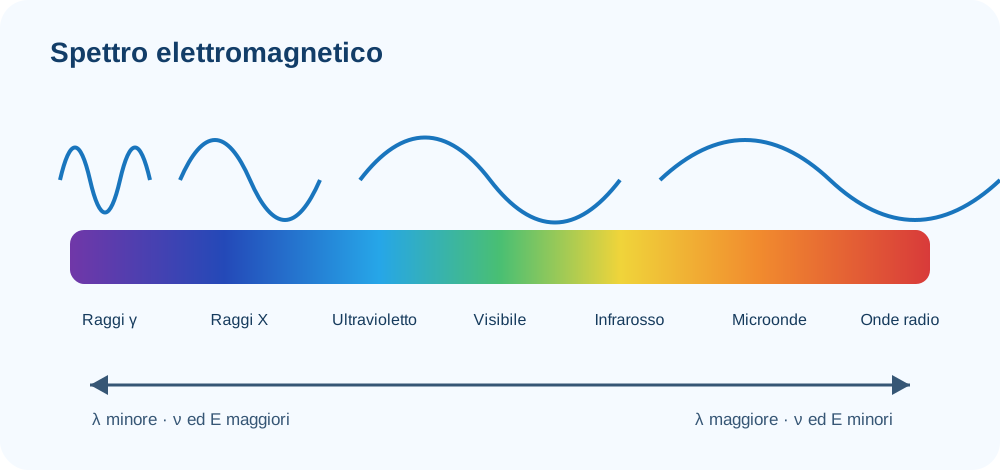
Nello spettro elettromagnetico radio, microonde, infrarosso, visibile, ultravioletto, raggi X e raggi γ differiscono per frequenza ed energia, non per natura fondamentale. Nel vuoto la velocità è costante, perciò frequenza e lunghezza d’onda sono inversamente proporzionali. Un errore frequente è inserire nanometri in una formula che richiede metri senza effettuare la conversione.
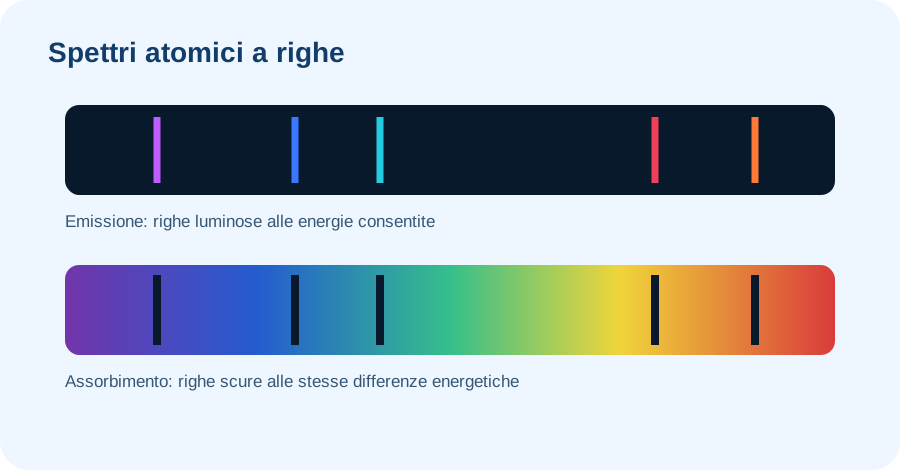
Un corpo caldo può produrre uno spettro continuo; un gas atomico rarefatto genera invece righe a lunghezze d’onda precise. Ogni riga corrisponde a una differenza tra livelli energetici permessi. Lo spettro di emissione mostra i fotoni liberati quando la specie perde energia; quello di assorbimento mostra le frequenze sottratte alla radiazione incidente. Poiché ogni elemento possiede livelli caratteristici, lo spettro funziona come un’impronta digitale e consente di riconoscere sostanze anche a distanza.
3.1 Modello ondulatorio e corpuscolare
La radiazione mostra proprietà ondulatorie e, negli scambi energetici, comportamento corpuscolare sotto forma di fotoni.
3.2 Onde elettromagnetiche
Relazione dell’onda. c è la velocità della luce nel vuoto (2,99792458×10⁸ m·s⁻¹), λ la lunghezza d’onda in m e ν la frequenza in s⁻¹ o Hz. Poiché c è costante nel vuoto, λ e ν sono inversamente proporzionali. Prima del calcolo occorre convertire nm in m: 500 nm=5,00×10⁻⁷ m. In un mezzo materiale si usa la velocità di fase del mezzo, non necessariamente c.
3.3 Parametri dell'onda e spettro
Lunghezza d'onda λ, frequenza ν e ampiezza descrivono l'onda. Frequenza e lunghezza d'onda sono inversamente proporzionali.
3.4 Spettri di emissione e assorbimento
Ogni elemento presenta righe spettrali caratteristiche perché gli elettroni possono scambiare soltanto quantità discrete di energia.
3.5 Fotoni
Energia del fotone. E è l’energia di un singolo fotone in J, h=6,62607015×10⁻³⁴ J·s è la costante di Planck e ν è la frequenza in Hz. Combinando E=hν con c=λν si ottiene E=hc/λ: radiazioni a lunghezza d’onda minore hanno fotoni più energetici. Per una mole di fotoni si moltiplica per NA.
Modelli atomici quantistici semiclassici
Perché Bohr introduce la quantizzazione
Bohr conserva l’immagine del nucleo di Rutherford, ma impone che l’elettrone possa occupare soltanto alcuni stati energetici. Finché rimane in uno stato consentito non irradia energia; assorbe o emette un fotone quando passa da un livello all’altro. La frequenza del fotone dipende dalla differenza energetica, non dall’energia assoluta di uno dei livelli. Questa idea spiega le righe dello spettro dell’idrogeno.
Il numero quantico principale n ordina i livelli: aumentando n, l’elettrone è mediamente meno legato al nucleo e l’energia si avvicina a zero. Il modello di Sommerfeld aggiunge altri numeri quantici per descrivere sottolivelli e orientazioni. Lo spin non deve essere inteso letteralmente come la rotazione di una pallina: è una proprietà quantistica intrinseca che può assumere due proiezioni.
Il principio di esclusione di Pauli stabilisce che due elettroni dello stesso atomo non possono condividere tutti e quattro i numeri quantici. Da questa regola nascerà la struttura a gusci della tavola periodica. Il modello semiclassico resta però insufficiente per gli atomi con più elettroni e per molte intensità spettrali: va studiato come passaggio storico e concettuale verso la meccanica ondulatoria, non come descrizione definitiva dell’atomo.
4.1 Modello di Bohr
Bohr impose livelli energetici discreti per l'elettrone dell'idrogeno. Le transizioni tra livelli spiegano lo spettro dell'atomo di idrogeno.
4.2 Conferme e limiti
Il modello funziona bene per sistemi idrogenoidi ma non descrive adeguatamente atomi multielettronici.
4.3 Bohr-Sommerfeld e numero quantico l
L'introduzione di sottolivelli energetici anticipò il ruolo del numero quantico secondario l.
4.4 Numero quantico magnetico m
ml distingue le diverse orientazioni degli orbitali appartenenti allo stesso sottolivello.
4.5 Spin e principio di Pauli
Ogni orbitale può contenere al massimo due elettroni con spin opposto.
Meccanica quantistica e struttura elettronica
Dall’orbita all’orbitale
La meccanica quantistica abbandona l’idea che un elettrone percorra una traiettoria definita come un pianeta. De Broglie associa a ogni particella una lunghezza d’onda, mentre il principio di indeterminazione mostra che posizione e quantità di moto non possono possedere simultaneamente valori arbitrariamente precisi. Non si tratta di uno strumento imperfetto: è una proprietà della descrizione fisica.
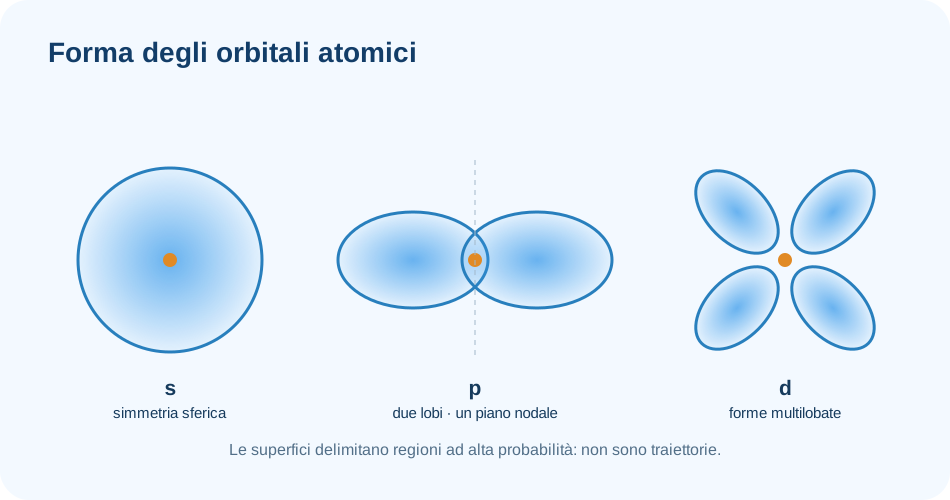
L’equazione di Schrödinger determina le funzioni d’onda ammesse e i corrispondenti valori di energia. La funzione ψ non è osservabile direttamente; il quadrato del suo modulo, |ψ|², descrive la densità di probabilità. Un orbitale è dunque una funzione matematica associata a una distribuzione spaziale, non una pista. Le superfici disegnate nei libri racchiudono regioni di alta probabilità e aiutano a confrontare forma e orientazione.
I numeri quantici classificano gli orbitali: n indica il guscio, l il sottolivello, m l’orientazione e ms lo spin. I nodi sono regioni in cui la probabilità è nulla. Negli atomi multielettronici, repulsione, schermaggio e penetrazione modificano le energie: per questo orbitali con lo stesso n non sono sempre degeneri. Comprendere questi concetti evita di ridurre la configurazione elettronica a una sequenza da memorizzare.
5.1 De Broglie
Materia come onda. λ è la lunghezza d’onda di de Broglie, h la costante di Planck e p la quantità di moto. Nel regime non relativistico p=mv, con m massa in kg e v velocità in m·s⁻¹. La relazione vale per ogni particella, ma per oggetti macroscopici λ è così piccola da non produrre effetti osservabili.
5.2 Interpretazione probabilistica
L'elettrone non percorre una traiettoria classica determinata; la funzione d'onda permette di ricavare una distribuzione di probabilità.
5.3 Equazione di Schrödinger
Le soluzioni dell'equazione di Schrödinger forniscono funzioni d'onda e livelli energetici permessi. Il quadrato del modulo della funzione d'onda è collegato alla densità di probabilità.
5.4 Heisenberg e principio di indeterminazione
Indeterminazione. Δx e Δp sono le deviazioni standard della posizione e della quantità di moto; ℏ=h/(2π). Non descrive un difetto dello strumento, ma un limite intrinseco degli stati quantistici. Ridurre l’incertezza sulla posizione impone una dispersione maggiore dei possibili valori di p. L’uguaglianza si raggiunge soltanto per particolari stati a minima indeterminazione.
5.5 Dirac
La formulazione relativistica di Dirac incorporò spin e relatività e predisse l'esistenza dell'antimateria.
5.6 Interpretazioni quantistiche
Complementarità, sovrapposizione, effetto tunnel, entanglement, paradosso EPR e disuguaglianze di Bell mostrano che la descrizione quantistica non coincide con l'intuizione classica. Questi temi chiariscono il significato fisico del formalismo ma non sono necessari per i calcoli chimici ordinari.
Configurazioni elettroniche e sistema periodico
Dalla configurazione elettronica alla tavola periodica
La tavola periodica è una mappa della struttura elettronica. Gli elementi dello stesso gruppo mostrano comportamenti simili perché possiedono configurazioni di valenza analoghe. Per costruire una configurazione si applicano insieme tre principi: Aufbau ordina il riempimento secondo energie crescenti, Pauli limita a due gli elettroni per orbitale con spin opposto e Hund favorisce l’occupazione singola degli orbitali degeneri prima dell’appaiamento.
Queste regole sono un modello operativo, non un algoritmo privo di eccezioni. In alcuni metalli di transizione la vicinanza energetica tra sottolivelli rende più stabili configurazioni differenti da quella prevista meccanicamente. Quando si formano cationi, inoltre, si rimuovono per primi gli elettroni del livello con numero quantico principale maggiore, anche se quel sottolivello era stato riempito prima.
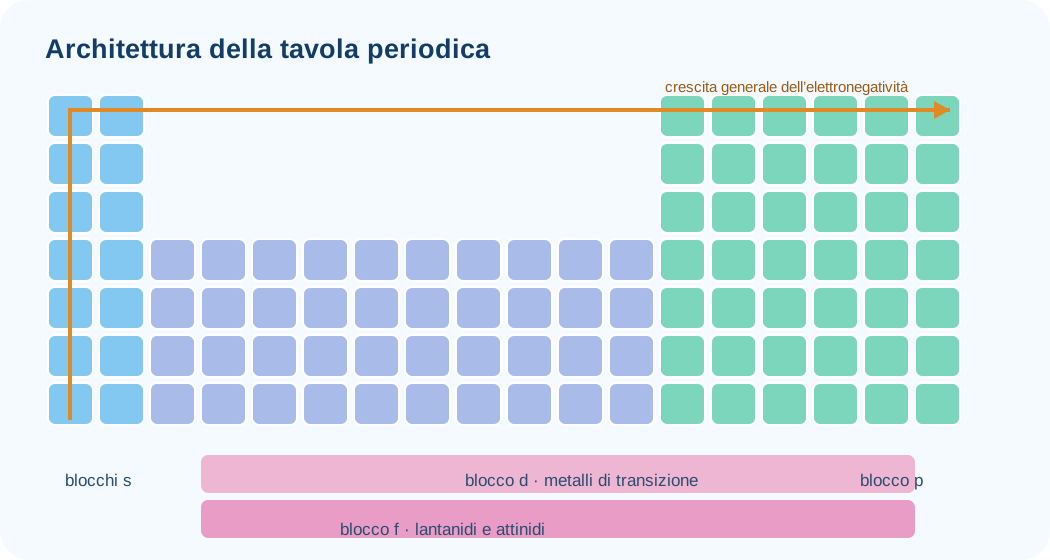
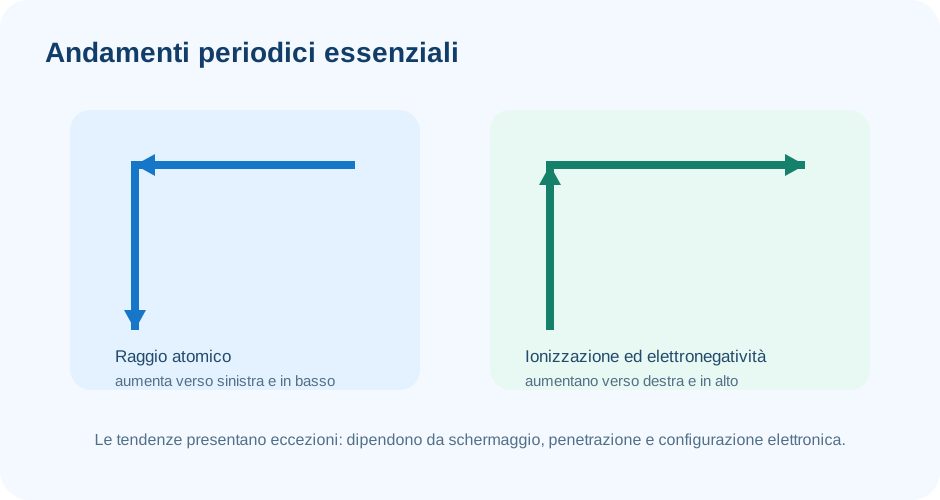
Gli andamenti periodici si comprendono confrontando attrazione nucleare, schermaggio e distanza. Lungo un periodo cresce in genere la carica nucleare efficace, il raggio diminuisce e l’energia di ionizzazione aumenta; scendendo in un gruppo prevalgono nuovi gusci e maggiore distanza. Affinità elettronica ed elettronegatività non sono sinonimi: la prima è una variazione energetica per l’atomo isolato, la seconda descrive la tendenza ad attrarre densità elettronica dentro un legame.
6.1 Riempimento degli orbitali
Si applicano principio di minima energia, esclusione di Pauli e regola di Hund. La configurazione elettronica determina il comportamento chimico.
6.2 Configurazioni elettroniche e Lewis degli elementi
I simboli di Lewis rappresentano gli elettroni di valenza e sono utili per prevedere formazione dei legami e cariche ioniche.
6.3 Metalli e non metalli
I metalli tendono a perdere elettroni, i non metalli ad acquistarli o condividerli; la distinzione è graduale e comprende i semimetalli.
6.4 Energia di ionizzazione
In genere aumenta da sinistra a destra e diminuisce scendendo lungo un gruppo.
6.5 Affinità elettronica
Descrive la variazione energetica associata all'acquisto di un elettrone da parte di una specie gassosa.
6.6 Informazioni della tavola periodica
Raggio atomico, elettronegatività, stati di ossidazione e configurazione di valenza seguono andamenti periodici.
Legami chimici e interazioni intermolecolari
Come gli elettroni costruiscono i legami
Un legame chimico si forma quando l’insieme dei nuclei e degli elettroni raggiunge un’energia inferiore rispetto agli atomi separati. Le categorie ionico, covalente e metallico sono modelli limite: molti legami reali hanno carattere intermedio. Nel legame ionico prevale l’attrazione elettrostatica tra ioni in un reticolo; in quello covalente la densità elettronica è condivisa; nel metallo gli elettroni di valenza risultano delocalizzati.
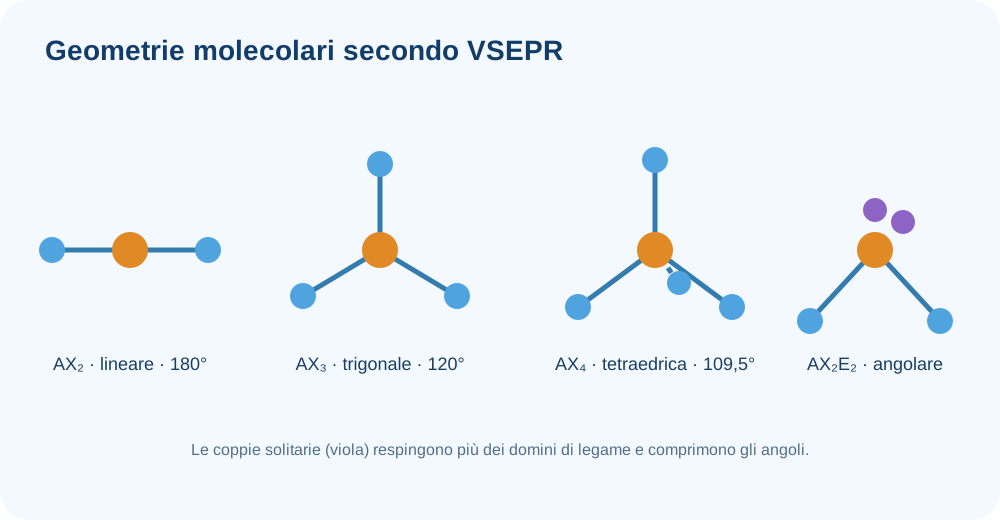
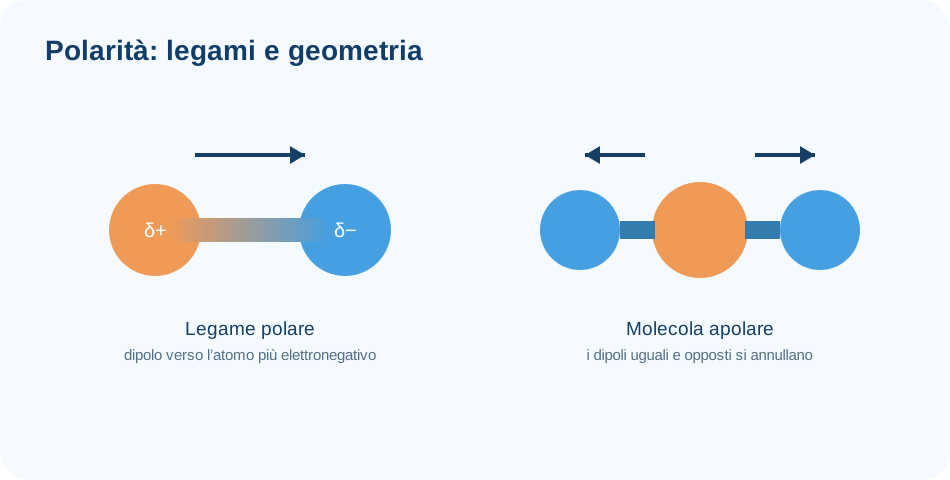
Le strutture di Lewis contabilizzano gli elettroni e aiutano a riconoscere legami, coppie solitarie, cariche formali e risonanza. Non rappresentano fedelmente dimensioni e forma tridimensionale. La teoria VSEPR prevede la geometria minimizzando le repulsioni tra domini elettronici; coppie solitarie e legami multipli alterano gli angoli ideali. La polarità complessiva dipende poi dalla somma vettoriale dei dipoli, quindi legami polari possono appartenere a una molecola apolare se la geometria li compensa.
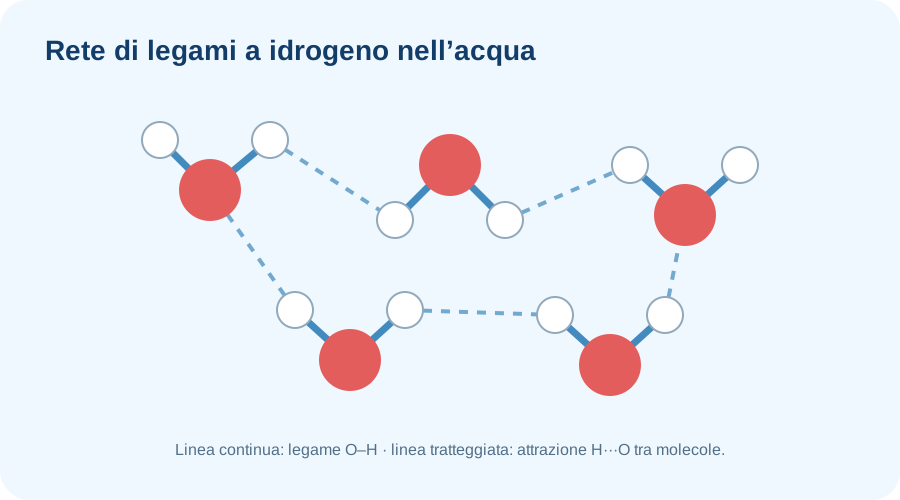
Le forze intermolecolari agiscono tra particelle e controllano ebollizione, viscosità e solubilità. Sono diverse dai legami interni alla molecola: far bollire l’acqua non rompe i legami O–H. Dispersione di London, interazioni dipolo-dipolo e legame a idrogeno vanno confrontati considerando polarizzabilità, forma e superficie di contatto, non usando una graduatoria rigida fuori contesto.
7.1 Legame covalente e teoria di Lewis
Un legame covalente nasce dalla condivisione di coppie elettroniche. Il raggio covalente e l'ordine di legame influenzano lunghezza ed energia del legame.
7.1.1 Legame dativo e promozione elettronica
Nel legame dativo la coppia condivisa proviene formalmente dallo stesso atomo. La promozione elettronica è un artificio utile nei modelli di legame di valenza.
7.1.2 VSEPR
La geometria deriva dalla repulsione tra domini elettronici: lineare, trigonale planare, tetraedrica, bipiramidale trigonale e ottaedrica sono le geometrie elettroniche principali.
7.1.3 Elettronegatività, polarità e dipolo
La polarità di un legame dipende dalla differenza di elettronegatività; quella della molecola dipende anche dalla geometria.
7.1.4 Paramagnetismo, strutture di Lewis e carica formale
La presenza di elettroni spaiati produce paramagnetismo. La carica formale aiuta a confrontare strutture di Lewis alternative.
7.2 Teoria del legame di valenza
L'ibridazione sp, sp² e sp³ descrive la direzionalità dei legami. La risonanza rappresenta la delocalizzazione elettronica mediante più forme limite.
7.3 Teoria degli orbitali molecolari
Gli orbitali atomici si combinano in orbitali molecolari leganti e antileganti. L'ordine di legame è (e⁻ leganti − e⁻ antileganti)/2.
7.4 Legame ionico
È dominato dall'attrazione elettrostatica tra ioni di carica opposta organizzati in reticoli cristallini.
7.5 Legame metallico
Gli elettroni di valenza sono delocalizzati sull'intero solido, spiegando conducibilità, duttilità e malleabilità.
7.6 Forze intermolecolari
Comprendono Keesom (dipolo-dipolo), Debye (dipolo permanente–dipolo indotto), London (dispersione), repulsione a corto raggio e interazioni ione-dipolo. Il potenziale di Lennard-Jones schematizza attrazione a distanza intermedia e forte repulsione a distanza molto piccola.
Costruzione dei composti e nomenclatura
Dalla formula al nome, e dal nome alla struttura
La nomenclatura non è un elenco arbitrario di parole: codifica composizione, carica e spesso stato di ossidazione. Prima di assegnare un nome bisogna riconoscere se la specie è ionica o molecolare, identificare eventuali ioni poliatomici e verificare la neutralità elettrica. Nei composti ionici il rapporto tra cationi e anioni è quello minimo capace di annullare la carica totale.
Il numero di ossidazione è una contabilità formale degli elettroni e segue regole convenzionali. Non coincide necessariamente con una carica reale. Nella nomenclatura Stock il numero romano indica lo stato di ossidazione del componente variabile; i prefissi sistematici indicano invece quanti atomi sono presenti. Acidi, idrossidi, sali e ossidi richiedono il riconoscimento della famiglia prima dell’applicazione delle regole.
Nei composti di coordinazione si distinguono metallo centrale e ligandi; carica del complesso, denticità e numero di coordinazione determinano formula e nome. Per evitare errori è utile eseguire sempre il controllo inverso: dopo aver scritto una formula dal nome, ricalcolare le cariche; dopo aver attribuito un nome, verificare che distingua senza ambiguità gli stati possibili.
8.1 Numero di ossidazione
La somma dei numeri di ossidazione uguaglia la carica totale della specie. Le regole di assegnazione permettono di riconoscere trasformazioni redox.
8.2 Composti binari
Si costruiscono imponendo l'elettroneutralità tra stati di ossidazione compatibili.
8.3 Idruri, perossidi, ossidi e idracidi
Negli idruri metallici H ha tipicamente −1; nei perossidi O ha −1; negli ossidi O è normalmente −2; gli idracidi sono composti binari dell'idrogeno che in acqua mostrano comportamento acido.
8.4 Ossiacidi e idrossidi
Gli ossiacidi contengono H, O e un elemento centrale; gli idrossidi contengono gruppi OH⁻ associati a cationi.
8.5 Sali
I sali derivano da cationi e anioni. Possono essere anidri, idratati, doppi o complessi; in acqua possono dissociarsi e, se gli ioni sono acido/base coniugati, partecipare a idrolisi.
8.6 Composti complessi
Un complesso contiene un centro metallico coordinato a leganti donatori di coppie elettroniche. La nomenclatura specifica leganti, metallo e stato di ossidazione.
Isomeria
Stessa formula, sostanze diverse
Due sostanze possono avere la stessa formula molecolare e proprietà differenti perché gli atomi sono collegati o orientati nello spazio in modo diverso. Gli isomeri costituzionali differiscono per connettività; gli stereoisomeri condividono la connettività ma differiscono nella disposizione tridimensionale. Questa distinzione è essenziale: una semplice rotazione attorno a un legame singolo produce conformazioni, mentre il passaggio tra configurazioni richiede in genere la rottura di legami.
Un centro tetraedrico legato a quattro sostituenti diversi può essere stereogenico. Le regole CIP assegnano priorità considerando il numero atomico e permettono di indicare la configurazione R o S. Due immagini speculari non sovrapponibili sono enantiomeri; stereoisomeri che non sono immagini speculari sono diastereomeri. Nei doppi legami, la rotazione impedita rende possibili configurazioni E/Z.
Non basta contare i centri stereogenici per prevedere il numero di stereoisomeri: simmetrie interne possono generare forme meso. Inoltre attività ottica e presenza di un singolo enantiomero non sono la stessa affermazione di “molecola con stereocentro”. Il metodo più sicuro consiste nel disegnare la struttura, cercare elementi di simmetria e confrontare sistematicamente ogni centro.
9.1 Isomeria costituzionale
Gli isomeri costituzionali differiscono per connettività: isomeria di catena, di posizione e di gruppo funzionale.
9.2 Stereoisomeria
Gli stereoisomeri hanno stessa connettività ma diversa disposizione spaziale. I conformeri interconvertono mediante rotazioni; gli isomeri configurazionali richiedono rottura di legami per interconvertire e comprendono enantiomeri e diastereoisomeri.
Stechiometria e reazioni redox
Leggere una reazione come bilancio di materia ed elettroni
Un’equazione chimica deve rispettare la conservazione degli atomi e della carica. Bilanciare non significa rendere “simili” i due membri, ma trovare i coefficienti interi minimi che descrivono il rapporto tra le quantità reagenti. Dopo il bilanciamento, i coefficienti diventano rapporti molari utilizzabili nei calcoli di massa, volume o concentrazione.
Nelle reazioni redox avviene anche un trasferimento formale di elettroni. L’ossidazione aumenta il numero di ossidazione, la riduzione lo diminuisce; l’ossidante si riduce e il riducente si ossida. Il metodo delle semireazioni rende esplicito questo scambio e consente di controllare separatamente atomi e carica. In ambiente acido si usano H₂O e H⁺; in ambiente basico gli H⁺ residui vengono neutralizzati con OH⁻.
Il controllo finale deve essere doppio: ciascun elemento deve comparire nello stesso numero a sinistra e a destra e la carica totale deve coincidere. Solo allora si procede alla stechiometria. Negli esercizi con purezza, resa o reagente limitante, tali correzioni non vanno confuse: la purezza modifica la quantità iniziale effettiva, il limitante determina la resa teorica e la resa percentuale confronta prodotto reale e teorico.
10.1 Bilanciamento
Si conservano numero di atomi e carica. Per reazioni non redox si procede spesso per ispezione; per redox è preferibile il metodo delle semireazioni.
10.2 Ossidazione e riduzione
Ossidazione = aumento del numero di ossidazione/perdita di elettroni; riduzione = diminuzione/acquisto.
10.3 Redox in forma molecolare
Si identificano gli elementi che cambiano numero di ossidazione, si uguaglia il numero di elettroni persi e acquistati e si completa il bilanciamento. Il metodo si applica anche a numeri di ossidazione frazionari, dismutazioni e sistemi con più elementi variabili.
10.4 Forma ionica netta
In ambiente acido si bilanciano O con H₂O, H con H⁺ e carica con e⁻. In ambiente basico si neutralizzano poi gli H⁺ con OH⁻.
10.5 Da forma molecolare a ionica
Si dissociano gli elettroliti forti solubili e si eliminano gli ioni spettatori.
10.6 Rapporti ponderali
Dopo il bilanciamento, i coefficienti definiscono rapporti molari; le moli si convertono in masse mediante le masse molari.
Stato gassoso
Il gas come modello microscopico in movimento
Le leggi dei gas collegano pressione, volume, temperatura e quantità di sostanza. La pressione nasce dagli urti delle particelle contro le pareti; la temperatura assoluta misura l’energia cinetica media traslazionale. Per questo nelle equazioni dei gas si usano sempre kelvin: lo zero Celsius non corrisponde all’assenza di agitazione termica.
Il gas ideale assume particelle puntiformi, prive di attrazioni e con urti elastici. L’equazione PV=nRT riunisce le leggi sperimentali e funziona bene soprattutto a bassa pressione e alta temperatura. Prima del calcolo occorre scegliere un valore di R coerente con tutte le unità. Le pressioni parziali descrivono il contributo di ogni componente di una miscela ideale e si collegano alle frazioni molari.
I gas reali deviano quando il volume delle particelle e le forze intermolecolari non sono trascurabili. L’equazione di van der Waals introduce due correzioni: a per le attrazioni e b per il volume escluso. Non è una nuova legge universale, ma un modello migliorato. Il fattore di comprimibilità consente di misurare la deviazione confrontando il comportamento reale con quello ideale.
11.1 Leggi dei gas
Boyle: a T costante P∝1/V. Charles: a P costante V∝T. Gay-Lussac: a V costante P∝T.
Gas ideale. P è la pressione, V il volume, n le moli, T la temperatura assoluta in kelvin e R la costante dei gas. Con P in Pa e V in m³ si usa R=8,314462618 J·mol⁻¹·K⁻¹; con atm e L, R=0,082057 L·atm·mol⁻¹·K⁻¹. Non si inseriscono mai i °C. Il modello è più accurato a bassa pressione e alta temperatura.
11.1.5 Gas reali e van der Waals
Correzione per gas reali. P, V, n, R e T hanno il significato dell’equazione ideale; a corregge le attrazioni intermolecolari, che riducono la pressione osservata, mentre b corregge il volume proprio delle particelle. I valori di a e b dipendono dal gas e devono essere coerenti con le unità di P e V. Per a=b=0 si recupera PV=nRT.
11.2 Teoria cinetica e Maxwell
La pressione nasce dagli urti molecolari con le pareti. La distribuzione di Maxwell descrive la distribuzione delle velocità e si sposta verso velocità maggiori all'aumentare della temperatura.
11.3 Legge di Graham
La velocità di effusione è inversamente proporzionale alla radice quadrata della massa molare.
11.4 Dalton
Pressioni parziali. Ptot è la pressione totale e Pi quella del componente i. Per una miscela ideale Pi=xiPtot, dove xi=ni/ntot è la frazione molare. La somma vale perché ogni gas contribuisce come se occupasse da solo lo stesso volume alla stessa temperatura.
11.5 Temperatura critica
Sopra la temperatura critica un gas non può essere liquefatto soltanto aumentando la pressione.
Stato liquido e diagrammi di fase
Perché una sostanza cambia fase
Solido, liquido e gas non sono sostanze diverse, ma stati caratterizzati da differenti organizzazioni e libertà di movimento delle particelle. Una transizione di fase avviene quando temperatura e pressione rendono più stabile un’altra organizzazione. Durante un passaggio di fase all’equilibrio, l’energia fornita modifica soprattutto le interazioni tra particelle e non necessariamente la temperatura.
In un liquido alcune molecole possiedono energia sufficiente per passare alla fase vapore. In un recipiente chiuso si stabilisce un equilibrio dinamico tra evaporazione e condensazione; la pressione esercitata dal vapore all’equilibrio è la tensione di vapore. Aumentando la temperatura cresce la frazione di molecole capaci di sfuggire. L’ebollizione inizia quando la tensione di vapore uguaglia la pressione esterna, perciò la temperatura di ebollizione dipende dall’altitudine e dalla pressione.
Il diagramma di fase riassume quale fase è stabile per ogni coppia pressione-temperatura. Le curve rappresentano condizioni di coesistenza; il punto triplo riunisce tre fasi e il punto critico termina la distinzione liquido-vapore. Leggere un diagramma significa seguire un percorso e individuare le frontiere attraversate, non memorizzare soltanto la posizione delle regioni.
12.1 Diffusione ed entropia
La diffusione tende a distribuire le particelle nello spazio disponibile ed è collegata all'aumento del numero di microstati accessibili.
12.2 Evaporazione e tensione di vapore
In un recipiente chiuso evaporazione e condensazione raggiungono un equilibrio dinamico; la pressione esercitata dal vapore è la tensione di vapore.
12.3 Ebollizione
Avviene quando la pressione di vapore del liquido eguaglia la pressione esterna.
12.4 Diagramma di stato
Mostra le regioni di stabilità di solido, liquido e gas e contiene curve di equilibrio, punto triplo e punto critico.
Soluzioni e proprietà colligative
Soluzioni: descrivere quanto e come si scioglie
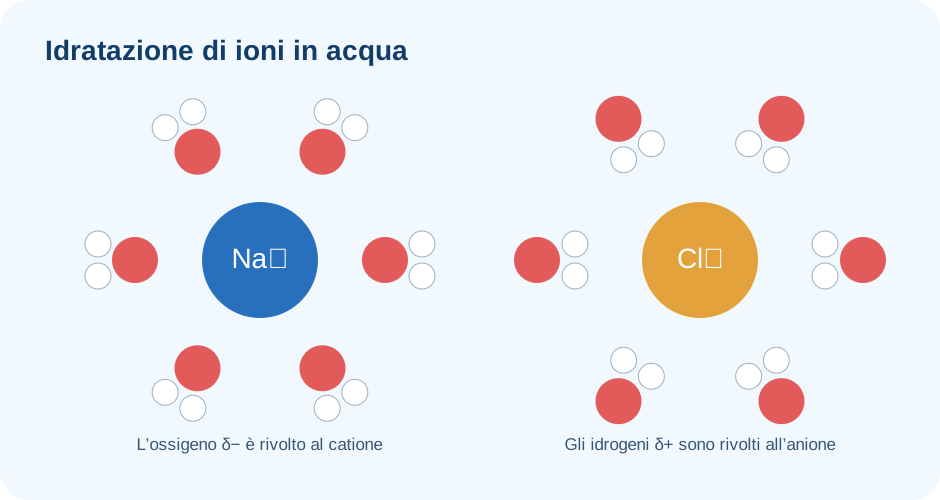
Una soluzione è una miscela omogenea in cui le particelle del soluto sono disperse a livello molecolare o ionico nel solvente. La dissoluzione dipende dal bilancio tra interazioni soluto-soluto, solvente-solvente e soluto-solvente. La regola “il simile scioglie il simile” è un orientamento qualitativo, non una legge sufficiente per ogni caso.
La concentrazione può essere espressa in modi diversi. La molarità usa il volume finale della soluzione e varia con la temperatura; la molalità usa la massa del solvente ed è quindi più adatta ai calcoli termici; la frazione molare confronta il numero di moli di un componente con quello totale. Prima di usare una formula bisogna identificare quale definizione richiede, perché simboli simili possono indicare grandezze diverse.
Le proprietà colligative dipendono dal numero effettivo di particelle disperse: abbassamento della tensione di vapore, innalzamento ebullioscopico, abbassamento crioscopico e pressione osmotica. Il fattore di van ’t Hoff corregge dissociazione o associazione del soluto. Le leggi di Raoult e Henry sono modelli limite e richiedono condizioni dichiarate; applicarle senza verificare idealità e intervallo di concentrazione produce risultati formalmente corretti ma fisicamente inattendibili.
13.1 Concentrazione
Molarità. M, più correttamente c, è la concentrazione molare in mol·L⁻¹; al numeratore ci sono le moli di soluto e al denominatore il volume finale della soluzione, non il volume iniziale del solvente. La molarità dipende dalla temperatura perché il volume può cambiare. Nella diluizione, se non si perde soluto, c₁V₁=c₂V₂.
Si usano anche molalità, frazione molare, percentuali massa/massa, volume/volume e massa/volume.
13.2 Solubilità
Dipende dalle interazioni soluto-solvente, dalla temperatura e, per i gas, dalla pressione.
13.3 Elettroliti e grado di dissociazione
Gli elettroliti producono ioni e conducono corrente in soluzione; il grado di dissociazione quantifica la frazione dissociata.
13.4 Osmosi
Pressione osmotica. π è la pressione osmotica, i il fattore di van ’t Hoff, M la molarità totale del soluto, R la costante dei gas e T la temperatura in K. Per un non elettrolita ideale i≈1; per un elettrolita i rappresenta il numero effettivo di particelle prodotte e può differire dal valore intero per associazione e non idealità. È una legge limite per soluzioni diluite.
13.5 Legge di Raoult, regola della leva e distillazione
Per soluzioni ideali Pᵢ=xᵢPᵢ°. I diagrammi liquido-vapore permettono di interpretare distillazione e composizioni di equilibrio. Le deviazioni positive/negative possono portare ad azeotropi.
13.6 Innalzamento ebullioscopico e abbassamento crioscopico
ΔTb=iKbm e ΔTf=iKfm.
13.7 Proprietà colligative
Dipendono dal numero di particelle disciolte: pressione di vapore, temperatura di ebollizione, temperatura di congelamento e pressione osmotica.
Cinetica chimica
Velocità di reazione e percorso microscopico
La termodinamica stabilisce se una trasformazione è favorita, mentre la cinetica studia quanto rapidamente avviene. Una reazione con ΔG negativo può essere lentissima se deve superare una barriera elevata. La velocità misura la variazione di concentrazione nel tempo e va definita tenendo conto dei coefficienti stechiometrici, così da ottenere lo stesso valore qualunque specie si osservi.
La legge cinetica si determina sperimentalmente. Gli ordini rispetto ai reagenti descrivono come cambia la velocità al variare delle concentrazioni e non coincidono, in generale, con i coefficienti della reazione globale. Le leggi integrate collegano concentrazione e tempo; i grafici linearizzati aiutano a riconoscere l’ordine e a ricavare la costante cinetica.
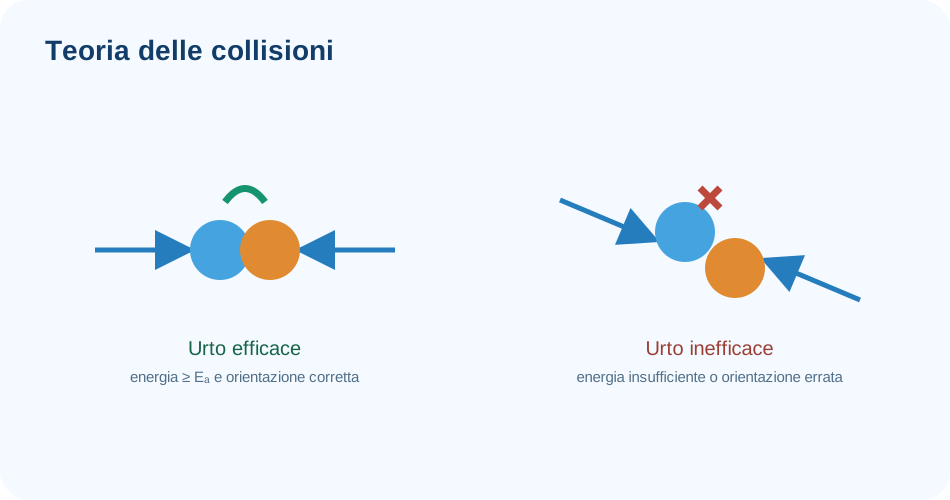
A livello microscopico, non ogni collisione produce reazione: servono orientazione adatta ed energia sufficiente. Arrhenius collega la costante cinetica alla temperatura e all’energia di attivazione. Un catalizzatore offre un percorso alternativo con barriera minore; accelera sia diretta sia inversa, ma non cambia ΔG, la costante di equilibrio o la composizione finale all’equilibrio.
14.1 Velocità di reazione
La velocità misura la variazione di concentrazione nel tempo.
14.2 Ordine, molecolarità e meccanismo
Legge cinetica. v è la velocità di reazione, k la costante cinetica, [A] e [B] le concentrazioni e m,n gli ordini parziali determinati sperimentalmente. L’ordine totale è m+n. Gli esponenti non si ricavano in generale dai coefficienti della reazione globale; coincidono con essi solo per uno stadio elementare. Le unità di k dipendono dall’ordine totale.
L'ordine è sperimentale; la molecolarità appartiene a un singolo stadio elementare.
14.2.1 Primo ordine
ln[A]=ln[A]₀−kt; t₁/₂=ln2/k.
14.2.2 Secondo ordine
Per 2A→prodotti: 1/[A]=1/[A]₀+kt.
14.2.3 Ordine zero
[A]=[A]₀−kt.
14.3 Determinazione dell'ordine
Si usano metodo dell'isolamento, velocità iniziali, tempi di dimezzamento e linearizzazione delle leggi integrate.
14.4 Arrhenius
Equazione di Arrhenius. k è la costante cinetica, A il fattore pre-esponenziale, Ea l’energia di attivazione in J·mol⁻¹, R=8,314 J·mol⁻¹·K⁻¹ e T la temperatura in K. La forma lineare ln k=ln A−Ea/(RT) permette di ottenere Ea dalla pendenza −Ea/R del grafico ln k contro 1/T. Un catalizzatore offre un percorso con Ea minore, ma non cambia K.
Teoria degli urti e stato di transizione spiegano il ruolo di energia e orientazione. Concentrazione, temperatura, superficie e catalizzatori modificano la velocità.
Equilibrio chimico
L’equilibrio non significa immobilità
In una reazione reversibile, l’equilibrio è dinamico: reazione diretta e inversa continuano, ma hanno la stessa velocità e le concentrazioni macroscopiche restano costanti. Costante non significa uguale: reagenti e prodotti possono essere presenti in quantità molto diverse. La costante K descrive la posizione dell’equilibrio a una temperatura definita.
L’espressione di K si costruisce dalle attività elevate ai coefficienti stechiometrici. Solidi e liquidi puri hanno attività unitaria e non compaiono esplicitamente. Il quoziente Q ha la stessa forma ma usa la composizione in un istante qualsiasi: Q<K indica evoluzione netta verso i prodotti, Q>K verso i reagenti. Q non fornisce informazioni sulla rapidità.
Le tabelle ICE organizzano quantità iniziali, variazioni ed equilibrio e impediscono di perdere i rapporti stechiometrici. Il principio di Le Châtelier aiuta a prevedere qualitativamente la risposta a una perturbazione, ma il calcolo di Q è più rigoroso. Solo la temperatura modifica il valore di K; concentrazione, pressione o volume possono spostare la composizione, mentre un catalizzatore riduce soltanto il tempo necessario per raggiungerla.
15.1 Legge di azione di massa
Per aA+bB⇌cC+dD, Kc=[C]^c[D]^d/[A]^a[B]^b. Kp usa pressioni parziali; altre forme usano quantità o frazioni molari.
15.1.2 Posizione dell'equilibrio
K≫1 favorisce prodotti; K≪1 favorisce reagenti. K non è una velocità.
15.1.3 Concentrazioni di equilibrio e Q
Q ha la stessa struttura di K e indica il verso di evoluzione: Q<K verso prodotti; Q>K verso reagenti.
15.2 Equilibri omogenei ed eterogenei
Nelle espressioni di equilibrio, solidi e liquidi puri hanno attività unitaria e non compaiono.
15.3 Le Chatelier
Il sistema risponde a variazioni di concentrazione, pressione e temperatura opponendosi alla perturbazione. Solo la temperatura cambia K.
Equilibri ionici, acido-base, tamponi, solubilità e complessi
Equilibri in acqua: un unico metodo per problemi diversi
Acidi, basi, sali poco solubili e complessi sembrano argomenti separati, ma si risolvono con la stessa logica: scrivere gli equilibri, imporre conservazione della materia e della carica, usare le costanti e verificare le approssimazioni. Il pH è definito attraverso l’attività degli ioni H₃O⁺; nelle soluzioni diluite si usa spesso la concentrazione come approssimazione.
Secondo Brønsted-Lowry un acido dona protoni e una base li accetta. Ogni trasferimento genera coppie coniugate. Forza e concentrazione sono concetti distinti: un acido forte è molto dissociato, ma può essere diluito; un acido debole può essere concentrato. I tamponi funzionano perché contengono quantità significative di acido debole e base coniugata capaci di consumare piccole aggiunte di acido o base.
Per la solubilità, Kps esprime il prodotto delle attività ioniche all’equilibrio e non coincide con la solubilità molare. I coefficienti stechiometrici devono entrare sia nelle concentrazioni sia negli esponenti. La complessazione può aumentare la solubilità sottraendo ioni liberi. Nei problemi combinati occorre quindi considerare simultaneamente equilibrio acido-base, precipitazione e formazione di complessi invece di applicare una sola formula isolata.
16.1 Prodotto ionico dell'acqua
Kw=[H₃O⁺][OH⁻]. A 25 °C vale circa 1,0×10⁻¹⁴.
16.2 pH e pOH
pH=−log[H₃O⁺], pOH=−log[OH⁻], e a 25 °C pH+pOH=14.
16.3 Calcolo del pH
Per acidi/basi forti si considera la dissociazione praticamente completa; per specie deboli si risolve l'equilibrio con Ka o Kb. Nelle soluzioni estremamente diluite va incluso anche l'equilibrio dell'acqua. Gli acidi poliprotici dissociano per stadi successivi.
16.4 Indicatori
Un indicatore è una coppia acido-base le cui forme presentano colori diversi; il viraggio avviene in un intervallo centrato approssimativamente attorno al pKa.
16.5 Idrolisi salina
Anioni di acidi deboli possono idrolizzarsi basicamente; cationi di basi deboli o piccoli cationi metallici ad alta carica possono acidificare. Sali di acido forte/base forte sono approssimativamente neutri.
16.6 Soluzioni tampone
Henderson–Hasselbalch. pH misura l’attività di H₃O⁺, pKa=−log Ka, [A⁻] è la concentrazione della base coniugata e [HA] quella dell’acido debole. La relazione deriva da Ka e funziona bene quando entrambe le forme sono presenti in quantità apprezzabile. Prima si calcola l’eventuale reazione stechiometrica con acidi o basi forti, poi si applica la formula.
La capacità tampone cresce con la concentrazione totale della coppia e risulta massima quando acido e base coniugata sono comparabili.
16.7 Anfoliti
Gli anfoliti possono comportarsi sia da acido sia da base a seconda dell'ambiente.
16.8 Solubilità e Kps
Il prodotto di solubilità governa gli equilibri dei sali poco solubili. Lo ione comune riduce generalmente la solubilità; confrontando prodotto ionico e Kps si prevede la precipitazione.
16.9 Complessazione
Le costanti di formazione descrivono la stabilità dei complessi. Complessazione, solubilità e pH possono essere fortemente accoppiati.
16.10 Teorie acido-base
Arrhenius è limitata all'acqua; Brønsted descrive trasferimenti protonici; Lewis generalizza a donazione/accettazione di coppie elettroniche.
16.11 Titolazione acido-base
La titolazione determina quantità/concentrazione tramite reazione stechiometrica con soluzione standard.
16.12 Curve di titolazione
Acido forte/base forte: equivalenza circa pH 7 a 25 °C. Acido debole/base forte: regione tampone e pH=pKa a semiequivalenza; all'equivalenza pH>7. I poliprotici possono mostrare più punti equivalenti.
16.13 Forza ionica e attività
A concentrazioni non molto basse le concentrazioni non descrivono perfettamente il comportamento: si introducono attività e coefficienti di attività, dipendenti dalla forza ionica.
Elettrochimica: celle galvaniche
Trasformare una reazione redox in corrente elettrica
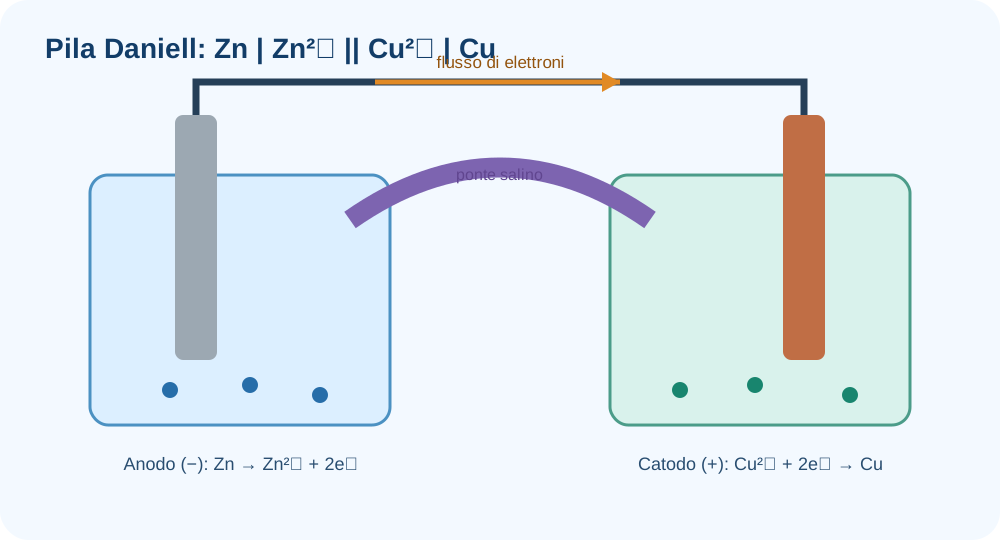
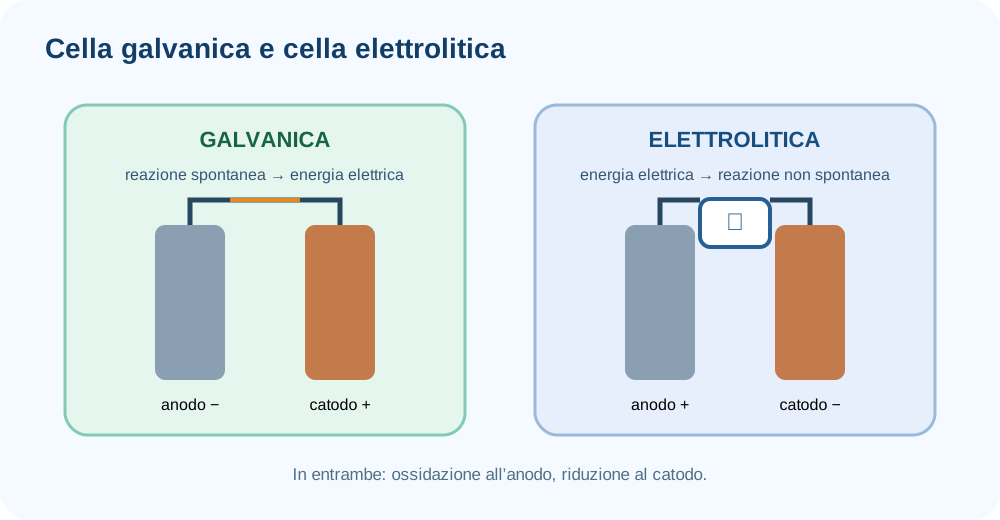
Una cella galvanica separa fisicamente ossidazione e riduzione, costringendo gli elettroni a percorrere un circuito esterno. All’anodo avviene l’ossidazione, al catodo la riduzione: queste definizioni non cambiano mai. In una pila spontanea l’anodo è negativo e il catodo positivo. Il ponte salino chiude il circuito interno mantenendo l’elettroneutralità senza trasportare elettroni.
I potenziali tabulati sono potenziali di riduzione relativi a un elettrodo di riferimento. Il catodo è la semireazione con maggiore tendenza alla riduzione nelle condizioni considerate. Il potenziale di cella si ottiene sottraendo potenziale dell’anodo da quello del catodo; non si moltiplica mai un potenziale per il coefficiente stechiometrico, perché è una grandezza intensiva.
L’equazione di Nernst corregge il potenziale quando attività e pressioni non sono standard. Il quoziente di reazione deve essere costruito sulla reazione globale bilanciata e il numero n indica gli elettroni scambiati. Il legame ΔG=−nFE permette di interpretare il segno: E positivo corrisponde a ΔG negativo nel verso scritto. All’equilibrio E è zero e Q coincide con K.
17.1 Celle galvaniche e pila Daniell
Una pila converte una redox spontanea in lavoro elettrico. Ossidazione all'anodo, riduzione al catodo; gli elettroni scorrono esternamente dall'anodo al catodo.
17.2 Diagrammi di cella
Una linea verticale separa fasi; una doppia linea rappresenta il ponte salino. La notazione mette tipicamente anodo a sinistra e catodo a destra.
17.3 Tipi di semicella
Prima specie: metallo/ione metallico. Seconda specie: metallo/sale poco solubile/anione. Semicelle redox: specie in soluzione con elettrodo inerte. Semicelle a gas: gas + specie ionica + elettrodo inerte.
17.4 Potenziale di elettrodo e SHE
Il potenziale assoluto non è misurabile; si usa l'elettrodo standard a idrogeno come riferimento E°=0.
17.5 Equazione di Nernst
Equazione di Nernst. E è il potenziale nelle condizioni reali, E° quello standard, R la costante dei gas, T la temperatura in K, n il numero di elettroni della reazione bilanciata, F=96485 C·mol⁻¹ e Q il quoziente di reazione adimensionale costruito con attività. A 25 °C, usando log₁₀, E=E°−(0,05916 V/n)log Q.
17.6 Applicazioni
Pile a concentrazione, potenziometria e relazione tra equilibrio e fem derivano dalla Nernst.
17.7 Lavoro della pila
Lavoro elettrico e spontaneità. ΔG è la variazione di energia libera in J·mol⁻¹, n le moli di elettroni scambiate, F la costante di Faraday ed E la forza elettromotrice della cella in V. Se E>0 allora ΔG<0 e la reazione di pila, scritta nel verso considerato, è spontanea. n non è un coefficiente scelto liberamente: deriva dal minimo comune multiplo degli elettroni nelle semireazioni.
Elettrochimica: celle elettrolitiche
Usare energia elettrica per forzare una trasformazione
Una cella elettrolitica realizza una reazione non spontanea grazie a un generatore esterno. Anche qui ossidazione significa anodo e riduzione significa catodo, ma i segni degli elettrodi sono opposti rispetto alla pila: il generatore sottrae elettroni all’anodo e li spinge verso il catodo. La specie scaricata dipende da potenziali, concentrazioni, materiale degli elettrodi e sovratensioni.
Le leggi di Faraday collegano carica e quantità di materia. La carica totale è Q=It; dividendola per la costante di Faraday si ottengono le moli di elettroni. La stechiometria della semireazione stabilisce poi quante moli di prodotto corrispondono a quegli elettroni. Tempo deve essere in secondi e corrente in ampere, così Q risulta in coulomb.
Il valore teorico presume efficienza del 100%. Nelle celle reali reazioni secondarie, perdite e sovratensioni riducono la resa. Nelle applicazioni industriali occorre distinguere quantità di materia depositata, energia consumata e tensione minima termodinamica. Accumulatori e processi di elettrodeposizione si comprendono alternando la lettura chimica delle semireazioni a quella elettrica del circuito.
18.1 Elettrolisi di sali fusi
La corrente esterna forza la riduzione dei cationi e l'ossidazione degli anioni.
18.2 Soluzioni con più ioni e precedenza di scarica
La specie scaricata dipende dai potenziali, dalle concentrazioni e dalle sovratensioni.
18.3 Tensione di decomposizione
È la tensione minima teorica/pratica necessaria per sostenere l'elettrolisi.
18.4 Sovratensione
La tensione reale richiesta supera quella termodinamica per limiti cinetici e fenomeni di trasferimento di carica/massa.
18.5 Leggi di Faraday
Q=It e la quantità trasformata è proporzionale alla carica totale passata.
18.6 Equivalente elettrochimico
Collega massa depositata, massa molare, numero di elettroni scambiati e costante di Faraday.
18.7 Applicazioni pratiche
Galvanostegia, raffinazione elettrolitica, produzione di metalli e sostanze industriali, corrosione e protezione catodica.
Termodinamica chimica avanzata
Energia, entropia e direzione delle trasformazioni
La termodinamica descrive scambi energetici e condizioni di equilibrio senza indicare la velocità. Il sistema è la porzione studiata, l’ambiente è tutto il resto. Energia interna U, entalpia H, entropia S ed energia libera G sono funzioni di stato: la loro variazione dipende dagli stati iniziale e finale, non dal percorso. Calore e lavoro descrivono invece modalità di trasferimento.
Il primo principio esprime la conservazione dell’energia. Con la convenzione chimica, il calore assorbito e il lavoro compiuto sul sistema sono positivi. A pressione costante e con solo lavoro di espansione, il calore scambiato coincide con ΔH. La legge di Hess permette di sommare reazioni perché l’entalpia è funzione di stato.
L’entropia misura il numero e la dispersione delle possibilità microscopiche, non semplicemente il “disordine”. A temperatura e pressione costanti, ΔG combina contributo entalpico ed entropico e stabilisce la spontaneità termodinamica. Stato standard e stato reale vanno distinti: ΔG° si collega a K, mentre ΔG dipende anche da Q. Coerenza delle unità e temperatura in kelvin sono condizioni indispensabili, non dettagli formali.
19.1 Sistemi termodinamici
Aperti: materia ed energia; chiusi: energia ma non materia; isolati: né materia né energia.
19.2 Funzioni di stato e percorso
U, H, S, G sono funzioni di stato; calore e lavoro dipendono dal percorso.
19.3 Energia interna
Primo principio. ΔU è la variazione di energia interna; q è il calore assorbito dal sistema e w il lavoro compiuto sul sistema, secondo la convenzione chimica. Quindi q>0 riscalda il sistema e w>0 aumenta U. Per il solo lavoro di espansione a pressione esterna costante, w=−PextΔV. U è funzione di stato, q e w dipendono dal percorso.
19.4 Entalpia e termochimica
H=U+PV. Lavoisier-Laplace collega reazioni diretta/inversa; Hess consente di sommare reazioni e rispettive entalpie.
19.5 Entropia, Gibbs e spontaneità
Energia libera di Gibbs. ΔG, ΔH e ΔS sono variazioni riferite allo stesso processo e T è la temperatura assoluta. Se temperatura e pressione sono costanti: ΔG<0 indica spontaneità termodinamica, ΔG=0 equilibrio, ΔG>0 non spontaneità nel verso scritto. Le unità devono coincidere: se ΔH è in kJ·mol⁻¹, TΔS va convertito in kJ·mol⁻¹. La relazione non dice quanto velocemente avviene il processo.
19.6 Previsioni di spontaneità
Il segno di ΔG dipende da ΔH, ΔS e T.
19.7 Equilibrio e transizioni di fase
All'equilibrio ΔG=0. La regola di Trouton è un'approssimazione sull'entropia di vaporizzazione; Clausius-Clapeyron collega pressione di vapore e temperatura. Henry descrive solubilità dei gas; Raoult le soluzioni ideali.
19.7.5 Energia libera e K
Equilibrio e stato standard. ΔG° è l’energia libera standard di reazione, R la costante dei gas, T in K e K la costante termodinamica adimensionale. K>1 implica ΔG°<0 e prodotti favoriti nello stato standard. La relazione generale è ΔG=ΔG°+RT ln Q; all’equilibrio ΔG=0 e Q=K, da cui deriva la formula.
19.7.6 Eyring
La teoria dello stato di transizione collega la costante cinetica all'energia libera di attivazione.
19.8 ΔG° ed E°
Collegamento termodinamica–elettrochimica. ΔG° è in J·mol⁻¹, n è il numero di elettroni, F la costante di Faraday ed E° il potenziale standard di cella. E° si calcola come E°catodo−E°anodo usando potenziali tabulati come riduzioni; non si moltiplica un potenziale per i coefficienti stechiometrici. Si combina con ΔG°=−RT ln K per ricavare K.
19.9 Dipendenza dalla temperatura
Il calore specifico governa la variazione di U e H con T; l'equazione di Kirchhoff descrive la variazione di ΔH di reazione con la temperatura. S e G dipendono anch'esse da T.
19.10 Mescolamento
Per miscele ideali il mescolamento aumenta l'entropia e produce un contributo favorevole all'energia libera.
19.11 Equazione di van 't Hoff
Descrive la dipendenza della costante di equilibrio dalla temperatura e dall'entalpia standard di reazione.
Appendici operative
Come usare dati, tabelle e formulario senza perdere il significato
Un’appendice scientifica non è un deposito di numeri da sostituire nelle formule. Ogni costante è associata a definizioni, unità, temperatura, stato standard e spesso solvente o forza ionica. Prima di scegliere un dato bisogna identificare esattamente specie e reazione: Ka di un acido non è intercambiabile con Kb della base coniugata, una costante globale di formazione non equivale a una costante parziale e un potenziale standard riguarda la semireazione scritta come riduzione.
Il controllo dimensionale accompagna ogni passaggio. Quantità sommate devono avere la stessa unità; argomenti di logaritmi ed esponenziali devono essere adimensionali; temperature nelle leggi dei gas e nella termodinamica devono essere assolute. Quando si cambia sistema di unità può essere necessario cambiare anche il valore numerico della costante R.
Il formulario deve essere usato come mappa decisionale: prima si riconosce il fenomeno, poi si dichiarano ipotesi e incognite, infine si sceglie la relazione. Dopo il calcolo si controllano ordine di grandezza, segno e significato fisico. Un risultato numerico ottenuto correttamente dalla calcolatrice può essere comunque sbagliato se la formula non è applicabile alle condizioni del problema.
Per lo studio e gli esercizi servono tabelle di costanti acide/basiche, prodotti di solubilità, costanti di formazione dei complessi, funzioni termodinamiche standard, potenziali standard di riduzione, masse atomiche, configurazioni elettroniche, stati di ossidazione, costanti fondamentali e unità di misura.
20.1 Costanti acido-base
Usare Ka, Kb, pKa e pKb alla temperatura indicata.
20.2–20.3 Prodotti di solubilità
Le tabelle possono essere ordinate per anione o catione; Kps dipende dalla temperatura.
20.4–20.5 Complessi
Le costanti globali e parziali di formazione permettono di calcolare la distribuzione delle specie complesse.
20.6 Funzioni termodinamiche
ΔH°f, ΔG°f e S° consentono di calcolare proprietà standard di reazioni.
20.7 Potenziali standard
Le tabelle riportano semireazioni come riduzioni; per una pila si usa E°catodo−E°anodo.
20.8 Elementi chimici
Massa atomica, configurazione elettronica, stati di ossidazione e origine del nome sono dati di riferimento.
20.9 Costanti fondamentali
NA, R, F, h, c, carica elementare e altre costanti devono essere usate con unità coerenti.
20.10 Unità di misura
Usare preferibilmente il Sistema Internazionale e convertire sempre le temperature in kelvin nelle equazioni termodinamiche/gas.
20.11 Nomenclatura
La nomenclatura sistematica completa il percorso consentendo di passare da formula a nome e viceversa.